ViMOP: Bioinformatik zur Virusüberwachung – Ein Interview mit Mia Le
ViMOP ist eine Analysepipeline für Nanopore-Sequenzierung, die in Subsahara-Afrika zur Virusüberwachung eingesetzt wird. Mia Le gibt Einblicke in die Software und die Arbeit als Bioinformatikerin.
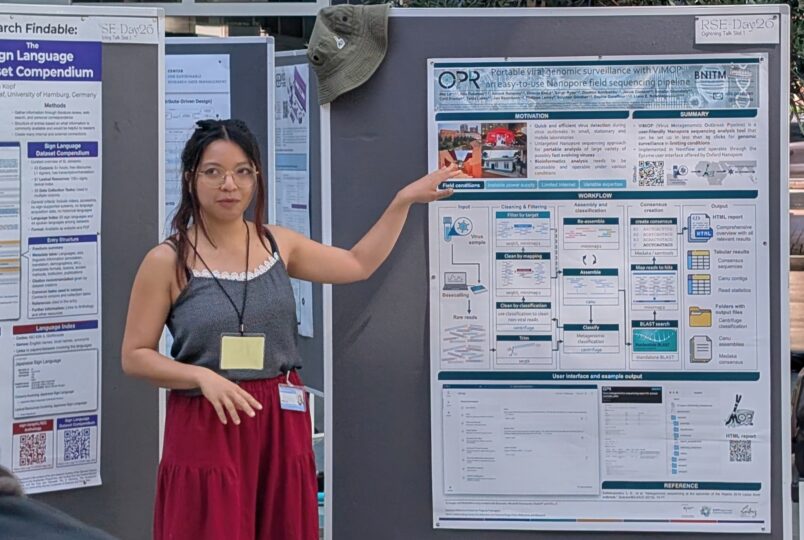
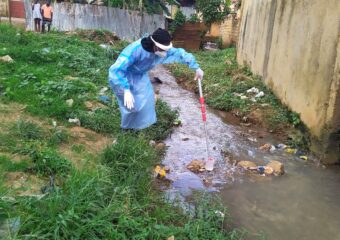
Seit Mai 2025 nutzen Partnerlabore in Guinea und Nigeria die Virus Metagenomics Outbreak Pipeline (ViMOP), ein Werkzeug, das Nanopore-Daten aus metagenomischer Sequenzierung in Virusgenome übersetzt.
Ein Beitrag dazu erschien Anfang 2026 im Journal Bioinformatics und ist frei verfügbar:
ViMOP: a user-friendly and field applicable pipeline for untargeted viral genome nanopore sequencing; doi:10.1093/bioinformatics/btaf687

Was macht ViMOP?
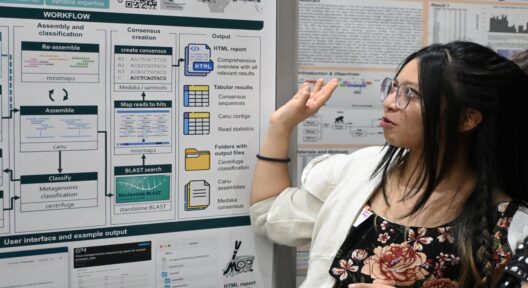
Wenn ein Labor eine Probe sequenziert, ohne zu wissen, welches Virus darin steckt, stammt das meiste nicht vom Virus: menschliches Erbgut, Bakterien, Spuren von Laborreagenzien. ViMOP sortiert das alles und rekonstruiert das Virusgenom. Es kommt auch mit segmentierten Genomen und mehreren Viren pro Probe zurecht. Alles läuft ohne die Kommandozeile in einem Durchlauf, offline auf einem Laptop. Unser Ziel: ein Werkzeug, das im Feld einfach funktioniert.
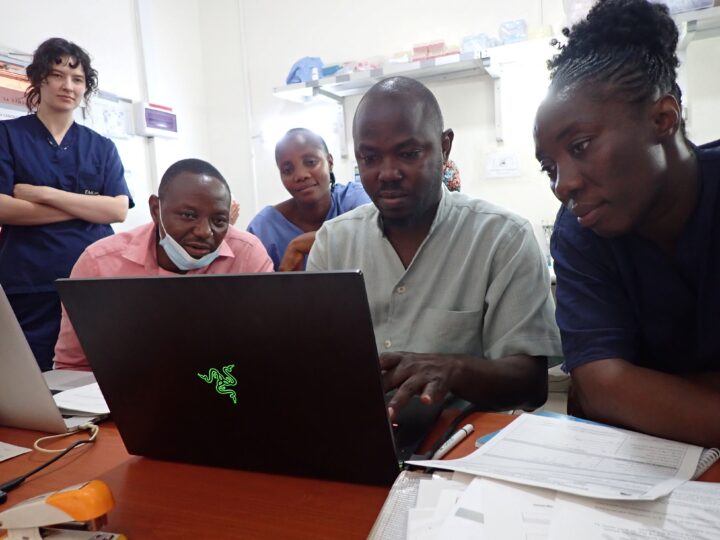
Zum Beispiel sagte Dr. Jacob Camara, Leiter des Sequenzierteams am Centre de Recherche en Virologie, Laboratoire des Fièvres Hémorragiques Virales de Guinée (CRV-LFHVG) in Conakry, Guinea, dass das Beste sei, dass ViMOP ohne Kommandozeile auskommt. Die ganze Analyse läuft mit wenigen Klicks.
Was zeichnet ViMOP aus?
Es findet das Virus auch dann, wenn es stark von bekannten Genomen abweicht oder nur eines von tausend Erbgutstücken von ihm stammt.
Wie haben Sie das erreicht?
ViMOP kombiniert etablierte Software, die ursprünglich für andere Zwecke gedacht war, und passt sie auf unsere Proben an. Virale Patientenproben sind verrauscht, weil wir verschiedenste RNA-Viren abdecken. Wir haben wochenlang Konfigurationen getestet. Am Ende ist es nur eine Handvoll Einstellungen, aber sie entscheiden darüber, ob wir ein Virusgenom sauber rekonstruieren können.
Ist die Arbeit getan, sobald ViMOP ein Genom erzeugt hat?
Das ist erst der Anfang: Durch den Vergleich von Genomen sehen wir, woher ein Ausbruch kam. Und für die Berichterstattung teilen wir die Genome in öffentlichen Datenbanken. Davor müssen sie korrekt sein, deshalb wird jedes Gen sorgfältig geprüft und annotiert.
Wie läuft so eine Prüfung ab?
Ich habe Hilfsskripte geschrieben, die uns durch jedes Genom führen, auffällige Gene markieren und die Rohdaten dazu anzeigen. Ein Mensch entscheidet, welche Sequenz richtig ist. Zuletzt haben wir so einen Krankenhausausbruch von Lassa-Fieber in Conakry, Guinea, rekonstruiert. Die Infektionen ließen sich auf eine Quelle zurückführen (Nosocomial Outbreak of Lassa Fever in Conakry, Guinea, 2022; doi:10.1093/infdis/jiag229).
Können Partnerlabore das selbst?
Ja. Ich habe Dr. Jacob Camara vom Partnerlabor CRV-LFHVG in Conakry, Guinea, und Dr. Ehizojie Emua, Leiter des Sequenzierlabors am Irrua Specialist Teaching Hospital (ISTH) in Nigeria, geschult, eigene Daten auszuwerten. Das ist auch eine gute Übung: Wer ein Gen korrigiert, muss die Biologie verstehen und wissen, wie sich Sequenzierdaten verhalten.
Was passiert danach mit den Daten?
Wir laden sie in GenBank hoch, eine Datenbank, in der Sequenzen weltweit verfügbar sind. Die Daten schließen einen Kreislauf: Die ViMOP-Referenzbibliothek beruht auf öffentlichen Genomen, sodass heutige Genome helfen, den nächsten Ausbruch zu erkennen.
Was macht an dieser Arbeit am meisten Freude?
Die enge Zusammenarbeit mit dem Labor. ViMOP ist aus dem entstanden, was unsere Kolleginnen und Kollegen im Labor brauchten, was fehlte und was schiefging. Ich freue mich, dass ViMOP im Feld genutzt und gut angenommen wird. Treten Probleme auf, haben unsere Partner einen direkten Draht zu uns – was sie melden, prägt die nächste Version.
Dr. Ehizojie Emua (ISTH) sagte zum Beispiel, dass er eine Analyse mit wenigen Klicks starten und seine Zeit nutzen könne, zu verstehen, was die Ergebnisse bedeuten.